

Анализ на СМА и ген SMN1: что именно проверяют в разных тестах
«Проверили на СМА» может означать очень разные вещи: неонатальный скрининг, диагностику ребёнка с симптомами или скрининг носительства у здоровых родителей. Разбираем по-человечески, что ищут в гене SMN1, чем здесь помогает SMN2 и почему результат «две копии SMN1» — хороший, но не абсолютный ответ.
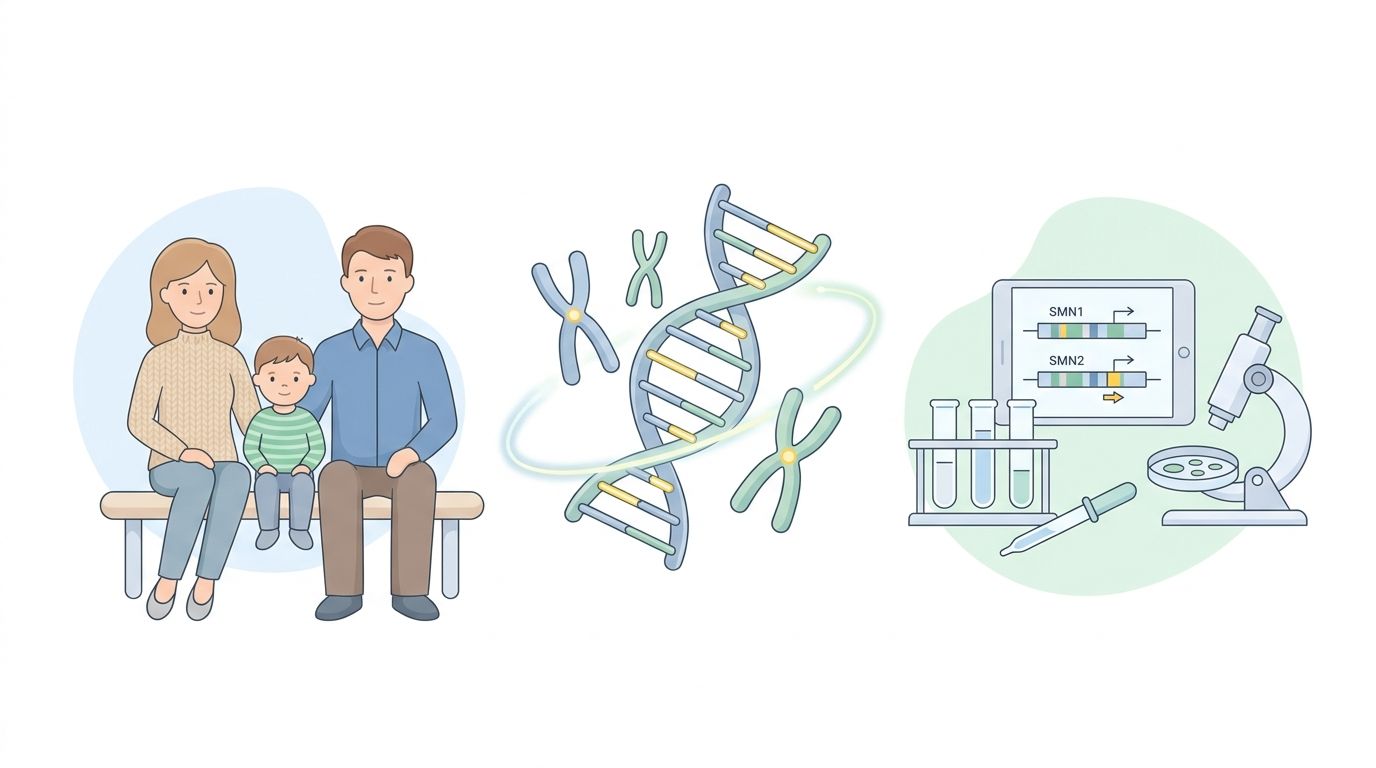
Когда в бланке анализа написано «СМА не выявлена», почти всегда возникает следующий вопрос: «А это точно все типы? И ребёнку, и нам с партнёром больше ничего не нужно?». Вокруг спинальной мышечной атрофии много тревоги и одновременно много путаницы в формулировках.
Ниже разберём, что именно ищут в гене SMN1, какую роль играет SMN2, чем отличается анализ у пациента, новорождённый скрининг и скрининг носительства при планировании беременности — и как читать фразу «две копии SMN1» без лишних иллюзий и без лишней паники.
СМА и SMN1: где болезнь, а где ген
Для начала — важное уточнение терминов. СМА (спинальная мышечная атрофия) — это заболевание. SMN1 — ген, изменения в котором чаще всего приводят к классической 5q-СМА.
В быту часто говорят «анализ на СМА», но по сути речь идёт об исследовании гена SMN1 и, иногда, соседнего гена SMN2. Поэтому корректнее спрашивать не только «проверяли ли СМА», а какой именно анализ SMN1 выполнялся и с какой целью.
СМА наследуется аутосомно-рецессивно. Обычно ребёнок получает по одной неработающей копии SMN1 от каждого из родителей. Сами родители при этом здоровы: одной рабочей копии гена им достаточно, чтобы вырабатывать нужное количество белка.
Что делает SMN1 и зачем нужен SMN2
Название SMN расшифровывается как survival motor neuron — «выживание двигательного нейрона». Эти нейроны находятся в спинном мозге и передают мышцам команды на движение. Чтобы они жили и работали, нужен белок SMN.
Основной полноценный белок даёт именно SMN1. Если обе копии SMN1 не работают, белка становится мало, двигательные нейроны постепенно повреждаются, мышцы недополучают сигнал и слабеют.
Рядом с SMN1 расположен очень похожий ген SMN2. Он устроен почти так же, но работает менее эффективно: большинство его РНК формируется без экзона 7, поэтому полноценного белка получается немного. Каждая копия SMN2 добавляет лишь небольшую «порцию» работающего белка.
В среднем чем больше копий SMN2, тем мягче ожидается течение заболевания. Одна копия чаще встречается при очень тяжёлых формах, две — при СМА I, три — при СМА II, четыре и более — при более поздних и мягких вариантах. Это статистика, а не индивидуальный приговор: у двух людей с одинаковым числом копий SMN2 течение может отличаться, особенно на фоне современной терапии.
Какие изменения в SMN1 ищут у пациентов с подозрением на СМА
Если у ребёнка или взрослого есть клинические признаки, похожие на СМА, задача лаборатории — понять, есть ли у него двустороннее нарушение работы SMN1.
Примерно у 95–96% пациентов с классической СМА отсутствует функциональный экзон 7 в обеих копиях SMN1. Часто вместе с ним отсутствует и экзон 8, реже — только экзон 7. Иногда происходит конверсия: участок SMN1 становится похожим на SMN2 и перестаёт выполнять функцию полноценного гена.
Ещё примерно у 4–5% пациентов находят более сложную комбинацию: на одной хромосоме SMN1 отсутствует полностью, а на другой есть небольшой патогенный вариант внутри гена — точковая замена, нарушение сплайсинга, небольшая вставка или делеция. Совсем редко встречаются два внутригенных варианта без типичной гомозиготной делеции экзона 7.
Поэтому анализ только на отсутствие экзонов 7–8 выявляет подавляющее большинство пациентов, но не абсолютно все возможные варианты SMN1-связанной СМА. Если клиническая картина очень убедительна, а стандартный анализ делеций отрицательный, обследование продолжают: выполняют секвенирование SMN1 и при необходимости ищут сложные перестройки.
Почему обычный экзом не всегда подходит для SMN1
Логичный вопрос: если уже сделан экзом или геном, почему бы просто не посмотреть там SMN1 и SMN2?
Проблема в том, что этот участок генома технически сложный. SMN1 и SMN2 почти идентичны по последовательности и расположены рядом. Коротким фрагментам ДНК, которые читает стандартное NGS-исследование, трудно «понять», к какому именно гену они относятся. Это усложняет подсчёт числа копий и поиск гибридных вариантов.
Кроме того, наиболее частая причина СМА — не точечная замена, а отсутствие функционального экзона 7 SMN1. Обычный экзом изначально создавался для поиска небольших замен и коротких вставок/делеций, а не для точного подсчёта копий и сложных перестроек в такой «зеркальной» области.
Сейчас существуют биоинформатические алгоритмы, которые умеют оценивать SMN1 и SMN2 по данным экзома или генома. Но такой анализ должен быть отдельно валидирован лабораторией. Само присутствие названия SMN1 в списке исследованных генов ещё не означает, что надёжно определены число копий, сохранность экзонов 7 и 8 и наличие гибридных вариантов.
Поэтому SMN1 обычно проверяют отдельным методом: MLPA, количественной ПЦР, цифровой ПЦР или специализированным комплексным анализом SMN1/SMN2.
Что именно нужно уметь «видеть» тесту на SMN1
Для надёжной диагностики СМА важно не просто «посмотреть ген SMN1», а уметь различать несколько параметров:
— сколько копий SMN1 присутствует;
— сколько копий SMN2 присутствует;
— сохранён ли экзон 7 в SMN1;
— сохранён ли экзон 8;
— нет ли гибридных вариантов SMN1/SMN2, когда участки генов как бы «обмениваются» фрагментами.
Разные методики по-разному справляются с этими задачами. Поэтому в заключении важно не только итоговое «СМА не выявлена», но и описание, какие именно изменения искали и каким способом.
Неонатальный скрининг на СМА в России
С января 2023 года СМА включена в федеральную программу расширенного неонатального скрининга. Образец крови берут у новорождённого в первые дни жизни — вместе с материалом для других наследственных заболеваний.
В рамках этой программы выполняется прямой молекулярно-генетический поиск наиболее частой причины СМА — отсутствия экзона 7 в обеих копиях SMN1.
Среди заболеваний федерального неонатального скрининга СМА выделяется тем, что уже на первом этапе ищут конкретное изменение в конкретном гене. Для большинства других заболеваний первичный скрининг основан на биохимических показателях, гормонах, метаболитах или маркерах работы иммунной системы, а генетическое исследование выполняют позже для подтверждения.
Почему СМА включили в скрининг? Потому что ребёнок может выглядеть здоровым в первые дни и недели жизни, но двигательные нейроны уже начинают повреждаться. Чем раньше начинается лечение, тем больше клеток можно сохранить. Смысл неонатального скрининга — успеть начать терапию до появления выраженной мышечной слабости, а не просто как можно раньше назвать диагноз.
Важно понимать и ограничения. Отрицательный скрининг новорождённого означает, что не обнаружена основная генетическая причина классической СМА — двустороннее отсутствие экзона 7 SMN1. Он не предназначен для поиска всех редких внутригенных вариантов SMN1 и не исключает другие заболевания, которые тоже могут сопровождаться мышечной слабостью.
«Мне проверили СМА — значит, все типы исключены?»
Правильный ответ зависит от того, что именно проверяли.
Если исследовался ген SMN1 и не обнаружено отсутствие экзона 7 в обеих его копиях, то исключена основная причина классической 5q-СМА типов 0–IV. Отдельного анализа «на СМА I», «на СМА II» или «на СМА III» не существует. Это разные варианты течения одного заболевания, а не разные мутации.
Но стандартный анализ делеций не исключает абсолютно все редкие изменения SMN1. И он не исключает другие наследственные моторные нейропатии, которые внешне могут напоминать СМА, но связаны с другими генами. Это уже отдельная диагностическая задача, которую решают по клинической картине и дополнительным исследованиям.
Поэтому фраза «проверили на все типы СМА» допустима, когда речь идёт именно о классической SMN1-связанной СМА типов 0–IV. Но она не должна означать «исключили вообще все генетические причины мышечной слабости».
Анализ пациента и скрининг носительства: разные цели
Очень важно различать два сценария:
- Диагностика пациента — у ребёнка или взрослого уже есть симптомы, похожие на СМА.
- Скрининг носительства — здоровые взрослые планируют беременность и хотят понять риск для будущего ребёнка.
При диагностике заболевания лаборатория ищет отсутствие обеих функциональных копий SMN1. При скрининге носительства задача другая: понять, есть ли у здорового человека одна рабочая и одна неработающая копия гена.
Наиболее обычная ситуация у носителя выглядит как 1+0:
— на одной хромосоме есть одна копия SMN1;
— на второй — ни одной.
В сумме лаборатория видит одну копию, и носительство определяется относительно просто.
Но бывает конфигурация 2+0:
— на одной хромосоме находятся сразу две копии SMN1;
— на второй хромосоме нет ни одной.
В сумме лаборатория снова видит две копии SMN1 — столько же, сколько у большинства людей без носительства. Но генетический смысл другой: при обычной конфигурации 1+1 человек передаёт ребёнку по одной рабочей копии с любой хромосомы. При конфигурации 2+0 он может передать хромосому, на которой SMN1 отсутствует полностью.
Такого человека называют скрытым носителем, потому что простой подсчёт общего числа копий способен его пропустить.
Как сейчас оценивают риск скрытого носительства 2+0
Современный скрининг носительства желательно не ограничивать формулировкой «обнаружены две копии SMN1».
Дополнительно исследуют связанные маркеры, прежде всего:
— SMN1 c.3+80T>G;
— SMN1 c.211_212del.
Эти варианты чаще встречаются на хромосомах, несущих сразу две копии SMN1. Если у человека выявлены две копии гена и один из таких маркеров, вероятность конфигурации 2+0 становится выше.
Но это не абсолютный тест. Наличие маркера не доказывает скрытое носительство, а отсутствие не исключает его полностью. Связь зависит, в том числе, от происхождения человека и популяционных особенностей.
Поэтому в хорошем отчёте лаборатория указывает не только количество копий, но и остаточный риск носительства. Иногда разобраться помогает обследование родственников. В отдельных случаях используют методы, способные определить фазу — понять, расположены две копии SMN1 на одной хромосоме или на разных. Наиболее перспективны для этого технологии длинных прочтений, хотя пока они не являются рутинным скринингом для всех.
Какой анализ выбирать при планировании беременности
Если вы смотрите на результат как здоровый взрослый, который планирует беременность, полезно проверить, что в отчёте есть несколько ключевых моментов.
В хорошем современном исследовании желательно видеть:
— количество копий экзона 7 SMN1;
— при необходимости — анализ экзона 8;
— оценку маркеров скрытого носительства 2+0;
— понятное описание остаточного риска носительства после теста;
— честное перечисление ограничений метода.
Число копий SMN2 для обычного скрининга здорового носителя не играет основной роли. Оно становится важным после подтверждения заболевания у ребёнка, потому что помогает ориентировочно оценивать ожидаемую тяжесть течения и учитывать тактику лечения.
И ещё один важный момент: анализ новорождённого на СМА не заменяет обследование родителей при планировании следующей беременности. Неонатальный скрининг отвечает на вопрос, есть ли у конкретного ребёнка наиболее частая причина заболевания. Скрининг носительства отвечает на другой вопрос: может ли здоровый взрослый передать неработающую копию SMN1 будущему ребёнку.
Поэтому результат «две копии SMN1» — хороший, но не абсолютный ответ. Важно посмотреть, каким методом выполнено исследование, оценивались ли маркеры 2+0 и какой остаточный риск указала лаборатория.
Как использовать эту информацию на практике
Если у ребёнка есть симптомы, похожие на СМА, ориентироваться только на фразу «экзом без значимых находок» рискованно. Для SMN1 и SMN2 часто нужен отдельный валидированный анализ. При сомнениях рекомендуется обсудить ситуацию с врачом-генетиком: он поможет понять, достаточно ли уже сделанных тестов или стоит дообследоваться.
Если вы планируете беременность, полезно заранее обсудить со специалистом, какой именно скрининг носительства вам подходит. Для кого-то это будет точечный анализ SMN1, для кого-то — расширенная панель рецессивных заболеваний.
И если в заключении написано «две копии SMN1», не стесняйтесь задать лаборатории или врачу дополнительные вопросы: учитывались ли маркеры скрытого носительства, каков остаточный риск и какие есть ограничения метода. Это не проявление недоверия, а нормальная часть осознанного отношения к своему здоровью и к планированию семьи.

Обратиться к врачу-генетику рекомендуется, если у ребёнка есть признаки мышечной слабости, задержка моторного развития или уже выполнен анализ SMN1, но формулировки в заключении непонятны. Специалист поможет сопоставить клиническую картину и результаты тестов, объяснит ограничения конкретного метода и подскажет, какие шаги могут быть следующими именно в вашей ситуации.
Скрининг носительства помогает оценить риск передачи неработающей копии SMN1 будущему ребёнку и осознанно подойти к планированию семьи. Важно понимать, какой именно тест вы сдаёте и как интерпретировать результат «две копии SMN1».
Материалы блога Omninome носят исключительно информационно-ознакомительный характер и не являются медицинской консультацией, диагнозом или планом лечения. По вопросам интерпретации результатов генетических анализов и выбора терапии обязательно проконсультируйтесь с лечащим врачом или врачом-генетиком.
Читайте также
 Планирование семьи
Зачем тестироваться до беременности, если НИПТ всё проверит?
 Планирование семьи
Полипы в носу у ребёнка и мужское бесплодие: когда искать муковисцидоз
 Планирование семьи
Девочка с кариотипом XY. Да, так бывает
 Планирование семьи